|
GBT_136102003天然气的组成分析_气相色谱法前 言
GB/T 13610—2003 本标准与ASTMD1945—1996的一致性程度为非等效。 本标准与 ASTMD1945—1996的主要差异是:—、标准气的浓度。对于摩尔分数不大于5%的组分,其标准气浓度仍采用GB/T13610—1992的 规定;而对于摩尔分数大于5%的组分,其标准气浓度则采用ASTMD1945—1996的规定。 精密度。对于摩尔分数不大于10%的组分,其精密度采用ASTMD1945-1996 的规定,对于摩尔分数大于10%的组分,其精密度要求是ASTMD1945—1996的两倍。本标准代替GB/T13610—1992《天然气的组成分析气相色谱法》。本标准与GB/T13610—1992相比,主要变化如下: ——扩大了适用范围; ——在对色谱柱的要求方面,增加了分离度的要求; —-增加了检查检测器线性的要求和步骤; ——进一步明确了标准气与被测样品之间的浓度关系; 提高了对精密度的要求,根据验证试验结果,对于摩尔分数不大于10%的组分,其精密度直接用ASTMD1945—1996的规定,对于摩尔分数大于10%的组分,其精密度要求是 ASTM D1945—1996 的两倍。 本标准的附录 A 和附录 B 为规范性附录,附录 C、附录 D 和附录 E 为资料性附录。 本标准由中国石油天然气集团公司提出。 本标准由全国天然气标准化技术委员会归口。 本标准主要起草单位:中国石油西南油气田分公司天然气研究院。 本标准参加起草单位:泸天化集团有限责任公司。 本标准主要起草人:唐蒙、曾文平、迟永杰、王敦伦、朱璞。 本标准于1992年8月首次发布。 天然气的组成分析气相色谱法1、范围 本标准规定了用气相色谱法测定天然气及类似气体混合物的化学组成的分析方法。 本标准适用于如表1所示天然气组分范围的分析,也适用于一个或几个组分的测定。 本标准不涉及与其应用有关的所有安全问题。在使用本标准前,使用者有责任制定相应的安全和 健康操作规程,并明确其限定的适用范围。 表 1 天然气的组分及浓度范围(摩尔分数)
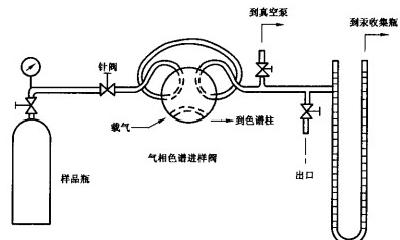
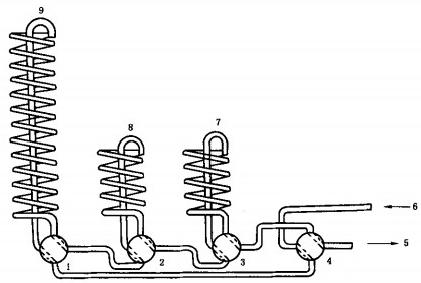
2 规范性引用文件 下列文件中的条款通过本标准的引用而成为本标准的条款。凡是注日期的引用文件,其随后所有 的修改单(不包括勘误的内容)或修订版均不适用于本标准,然而,鼓励根据本标准达成协议的各方研究 是否可使用这些文件的最新版本。凡是不注日期的引用文件,其最新版本适用于本标准。 GB/T 5274 气体分析 校准用混合气的制备 称量法(GB/T 5274—1985,ISO 6142:1981,EQV) 3 方法提要 具有代表性的气样和已知组成的标准混合气(以下简称标准气),在同样的操作条件下,用气相色谱 法进行分离。样品中许多重尾组分可以在某个时间通过改变流过柱子载气的方向,获得一组不规则的 峰,这组重尾组分可以是C; 和更重组分,Ca 和更重组分,或C, 和更重组分。由标准气的组成值,通过 对比峰高、峰面积或者两者均对比,计算获得样品的相应组成。 4 试剂与材料 4.1 载气 a) 氮气或氢气,体积分数不低于99.99%; b) 氮气或氩气,体积分数不低于99.99%。 4.2 标准气 分析需要的标准气可采用国家二级标准物质,或按 GB/T 5274 制备。 在氧和氮组分分析中,稀释的干空气是一种适用的标准物。 标准气的所有组分必须处于均匀的气态。对于摩尔分数不大于5%的组分,与样品相比,标准气中 相应组分的摩尔分数应不大于10%,也不低于样品中相应组分浓度的一半。对于摩尔分数大于5%的 组分,标准气中相应组分的浓度,应不低于样品中组分浓度的一半,也不大于该组分浓度的两倍。 5 仪器与设备 5.1 检测器 选用热导检测器,或在灵敏度和稳定性方面与之相当的检测器。要求对于正丁烷摩尔分数为1% 的气样,进样0.25mL, 至少应产生0.5mV 的信号。 5.2 记录系统 选用记录仪、电子积分仪或微处理机。 5.2.1 记录仪 记录仪满标量程为1mV~5mV, 记录纸宽不少于150 mm, 记录笔的最大响应时间等于或小于 2 s。如果人工测量色谱峰,则需较快的纸速,纸速可快至100 mm/min。 5.2.2 电子积分仪或微机处理机 能检测色谱分离并记录响应值。 5.3 衰减器 如果人工测量色谱峰,必须使用衰减器,以使检测器输出信号的最大峰值保持在记录仪的纸宽范围 内,衰减档之间的误差必须小于0.5%。 5.4 进样系统 必须选用对气样中的组分呈惰性和无吸附性的材料制成,应优先选用不锈钢。 进样系统应配备带定量管的进样阀,定量管体积为0.25 mL~2mL, 内径2 mm, 小于2 mm 的应带加热器。 对于在真空下的进样,可选用图1所示的管线排列。
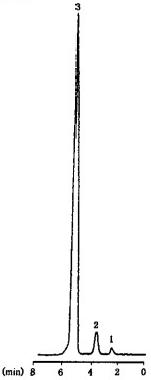
图 1 用于真空下进样的管线排列 5.5 柱温控制 恒温操作时,柱温保持恒定,其变化应在0.3℃以内;程序升温时,柱温不应超过柱中填充物推荐的 温度限额。 5.6 检测器温度控制 在分析的全过程中,检测器温度应等于或高于最高柱温,并保持恒定,其变化应在0.3℃以内。 5.7 载气控制 在分析的全过程中,载气流量保持恒定,其变化应在1%以内。 5.8 色谱柱 柱的材料对气样中的组分必须呈惰性和无吸附性,应优先选用不锈钢管。柱内填充物对被检测的 组分的分离应能达到规定的要求。 5.8.1 吸附柱 必须能完全分离氧、氮和甲烷,分离度R 必须大于或等于1.5,分离度按式(1)计算。图2是采用 吸附柱获得的一例典型色谱图, R=2(t₂-t₁)/(W₂+W₁) (1) 式中: L—— 在相邻的两个峰中,第1个色谱峰的绝对保留时间,s; tz——第2个色谱峰的绝对保留时间,s; W₁—— 第1个色谱峰的峰宽,s; W₂—— 相邻的第2个色谱峰的峰宽,s。
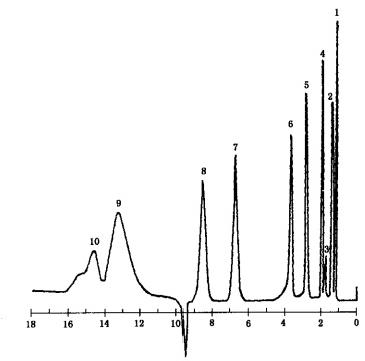
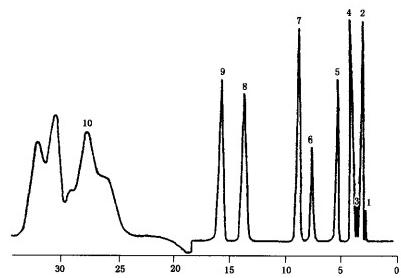
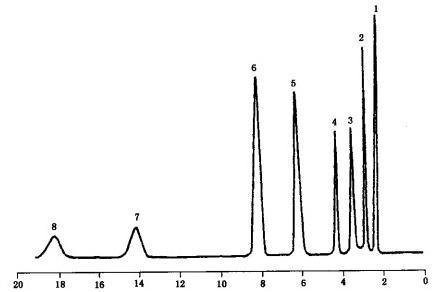
色谱条件: 色谱柱:13X 分子筛,(0.28~0.18)mm[(60~80)目]; 柱长:2m; 载气:氮气,30 mL/min; 进样量;0.25 mL。 1 — 氧; 2——氮; 3—-甲烷。 图 2 分离氧、氮和甲烷的典型色谱图 5.8.2 分配柱 必须能分离二氧化碳和乙烷到戊烷之间的各组分。在丙烷之前的组分,峰返回基线的程度应在满 标量的2%以内。二氧化碳的分离度R 必须大于或等于1.5。要求对于二氧化碳摩尔分数为0. 1%的 气样,进样0.25mL 时要求能产生一个清晰可测的峰。整个分离过程(包括正戊烷之后,通过反吹获得 的已烷和更重组分的一组响应)应在40 min 内完成。图3、图4和图5是采用某些分配柱获得的典型色 谱实例,图6是多柱应用获得的典型色谱实例。
色谱条件: 色谱柱;25%BMEE,Chromosorb.P; 柱长:7m; 柱温:25℃; 载气:氮气,40 mL/min; 进样量:0.25mL。 1-----甲烷和空气: 2—— 乙烷; 3——二氧化碳; 4——丙烷; 5——异丁烷; 6---—-正丁烷; 7——异戊烷; 8——正戊烷; 9——庚烷及更重组分; 10—— 己烷。 图 3 天然气的典型色谱图
色谱柱:Silicone 200/500 Chromosorb P AW; 柱长:10 m; 载气:氮气,40 mL/min; 进样量:0.25mL。 1 —— 空气 2 — 甲 烷 ; 3——二氧化碳; 4—— 乙烷; 5——丙烷; 6——异丁烷; 7——正丁烷; 8——异戊烷; 9——正戊烷; 10-— 己烷及更重组分。 图 4 天然气的典型色谱图
色谱条件: 色谱柱:3m DIDP+6 m DMS; 载气:氮气,75 mL/min; 进样量:0.50 mL。 1—— 甲烷和空气; 2—— 乙烷; 3——二氧化碳; 4——丙烷; 5——异丁烷; 6——正丁烷; 7——异戊烷; 8——正戊烷。 图 5 天然气的典型色谱图
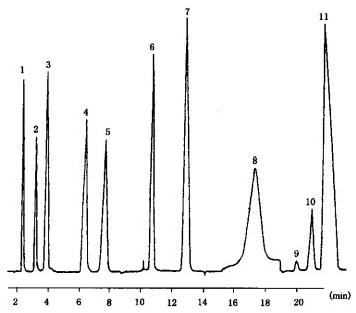
色谱条件; 色谱柱1:Squalance,Chromosorb P AW,(0.18~0.15)mm[(80~100)目],柱长3 m; 色谱柱2:Porapak N,(0.18~0.15)mm[(80~100)目],柱长2m; 色谱柱3:5A 分子筛,(0.18~0.15)mm[(80~100)目],柱长2m。 1 — 丙烷; 2——异丁烷; 3——正丁烷; 4——异戊烷; 5——正戊烷; 6——二氧化碳; 7—— 乙烷; 8-— 己烷及更重组分; 9——氧; 10——氮; 11—— 甲烷。 图 6 天然气的典型色谱图(多柱应用) 5.9 干燥器 除已知水分对分析不干扰外,在进样阀前必须配备干燥器。干燥器必须只脱除气样中的水分而不 脱除待测组分。干燥器的制备见附录 A。 5.10 阀 使用阀或试样分流器,或二者兼用,用于反吹或切换。 5.11 压力计 可采用U 型压力计,或精确计量且易读的其他压力计,测量范围是— 100 kPa~+120 kPa或更大 范围。如果采用U 型水银压力计,应按有关安全规格执行。 5.12 真空泵 真空泵的真空度必须达到绝对压力为130 Pa 或更低。
6 操作步骤 6.1 仪器的准备 按照分析要求,安装好色谱柱。调整操作条件,并使仪器稳定。 6.1.1 线性检查 对于摩尔分数大于5%的任何组分,必须获得其线性数据。在宽浓度范围内,色谱检测器并非真正 的线性,应在与被测样品浓度接近的范围内,建立其线性。 对于摩尔分数不大于5%的组分,可用(2~3)个标准气在大气压下,用进样阀进样,获得组分浓度 与响应的数据。 对于摩尔分数大于5%的组分,可用纯组分或一定浓度的混合气,在一系列不同的真空压力下,用 进样阀进样,获得组分浓度与响应的数据。 将线性检查获得的数据制作成表格,并以此来评价检测器的线性,表2和表3分别是甲烷和氮气线 性评价表的示例, 表 2 甲烷的线性评价
表3氮气的线性评价
6.1.1.1 在不同真空压力下的线性步骤 1.将纯组分气源和样品进样系统连接。抽空样品进样系统,观察U 型压力计是否泄漏(见图1)。 样品进样系统必须处于真空状态并且密封。 2.小心打开针阀,让纯组分气体进入该系统并且使绝对压力达到13 kPa。 3.准确记录分压,打开样品阀,将样品注入色谱柱,记录纯组分的峰面积。 4.重复步骤a 和 b,让压力计读数分别为26 kPa,39 kPa,52 kPa,65 kPa,78 kPa和 9 1 kPa, 记 录 相应压力下每一次样品分析获得的色谱峰的面积。
6.1.1.2. 线性检查的注意事项 1.在大气压下,氮气、甲烷和乙烷的可压缩性小于1%。天然气中的其他组分,在低于大气压下,仍具有明显的可压缩性。 2.对于蒸气压小于100kPa 的组分,由于没有足够的蒸气压,不能用纯气体来检测其线性。对于 这类组分,可用氮气或甲烷与之混合,由此获得其分压,并使总压达到100 kPa。 天然气中常 见组分在38℃下的饱和蒸气压见表4。 3.可采用一个含有各种待测组分的标准气,通过在不同的压力下,分别进样的方法来进行线性检查。 表 4 天然气中各组分在38℃时的蒸气压
6.2 仪器重复性检查 当仪器稳定后,两次或两次以上连续进标准气检查,每个组分响应值相差必须在1%以内。在操作 条件不变的前提下,无论是连续两次进样,还是最后一次与以前某一次进样,只要它们每个组分相差在 1%以内,都可作为随后气样分析的标准,推荐每天进行校正操作。 6.3 气样的准备 如果需要脱除硫化氢,有两种方法可供使用(见附录 B)。 在实验室,样品必须在比取样时气源温度高10℃~25℃的温度下达到平衡。温度越高,平衡所需时间就越短(300mL 或更小的样品容器,约需2h)。 本方法假定,在现场取样时已经脱除了夹带在气体中的液体。 如果气源温度高于实验室温度,那么气样在进入色谱仪之前需预先加热。如果已知气样的烃露点 低于环境最低温度,就不需加热。 6.4 进样 为了获得检测器对各组分,尤其是对甲烷的线性响应,进样量不应超过0.5mL。除了微量组分,使用这样的进样量,都能获得足够的精密度。测定摩尔分数不高于5%的组分时,进样量允许增加到 5 mL。 样品瓶到仪器进样口之间的连接管线应选用不锈钢或聚四氟乙烯管,不得使用铜、聚乙烯、聚氯乙烯或橡胶管。 6.4.1 吹扫法 打开样品瓶的出口阀,用气样吹扫包括定量管在内的进样系统。对于每台仪器必须确定和验证所 需的吹扫量。定量管进样压力应接近大气压,关闭样品瓶阀,使定量管中的气样压力稳定。然后立即将 定量管中气样导入色谱柱中,以避免渗入污染物。 6.4.2 封液置换法 如果气样是用封液置换法获得,那么可用封液置换瓶中气样吹扫包括定量管在内的进样系统。某 些组分,如二氧化碳、硫化氢、己烷和更重组分可能被水或其他封液部分或全部脱除,当精密测定时,不 得采用封液置换法。 6.4.3 真空法 将进样系统抽空,使绝对压力低于100Pa,将与真空系统相连的阀关闭,然后仔细地将气样从样品 瓶充人定量管至所要求的压力,随后将气样导入色谱柱。 6.5 分离乙烷和更重组分、二氧化碳的分配柱操作 使用氮气或氢气作载气,选择合适的进样量进样,并在适当时候反吹重组分。按同样方法获得标准 气相应的响应。如果此色谱柱能将甲烷与氮和氧分离(见图4),那么也可用此柱来测定甲烷,但进样量 不得超过0.5 mL。 6.6 分离氧、氮和甲烷的吸附柱操作 使用氦气或氢气作载气,对于甲烷的测定,进样量不得超过0.5 mL, 进样获得气样中氧、氮和甲烷 的响应。按同样方法获得氮和甲烷标准气的响应。如有必要,导入在一定真空压力下并且压力被精确 测量的干空气或经氮气稀释的干空气,获得氧和氮的响应。 注:氧含量约为1%的混合物可按以下方法制备,将一个常压干空气气瓶用氮气充压到2 MPa,此压力不需精确测量。因为此混合物中的氮必须通过和标准气中的氮比较来确定。此混合物氮的摩尔分数乘以0.268,就是氧的 摩尔分数,或者乘以0.280就是氧加氯的摩尔分数,几天前制备的氧标准气是不可靠的。由于氧的响应因子相 对稳定,对于氧允许使用响应因子。 6.7 分离氮气和氢气的吸附柱操作
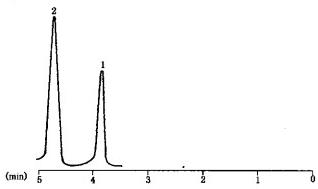
色谱条件: 色谱柱:13X 分子筛; 柱长:2m; 柱温:50℃; 检测器电流:100 mA; 载气:氩气,40mL/min。 1 - 氮 ; 2——氯。 图7 分离氮和氢的典型色谱图 7 计算 7.1 数据取舍 每个组分浓度的有效数字应按量器的精密度和标准气的有效数字取舍。气样中任何组分浓度的有 效数字位数,不应多于标准气中相应组分浓度的有效数字位数。 7.2 外标法 7.2.1 戊烷和更轻组分 测量每个组分的峰高或峰面积,将气样和标准气中相应组分的响应换算到同一衰减,气样中i组分 的浓度y: 按式(2)计算: y,=y.(H,/H,) 式中: yw-— 标准气中i 组分的摩尔分数,%; H.-- 气样中 i 组分的峰高或峰面积; Ha-— 标准气中i 组分的峰高或峰面积,H₁ 和H, 用相同的单位表示。 如果是在一定真空压力下导入空气作氧或氮的标准气,按式(3)进行压力修正。 y:=yu(H,/H,)(p./ph) (3) 式中: p.— 空气进样时的绝对压力,kPa; p— 空气进样时,实际的大气压力,kPa。 7.2.2 己烷和更重组分 测量反吹的己烷,庚烷及更重组分的峰面积,并在同一色谐图上测量正、异戊烷的峰面积,将所有的 测量峰面积换算到同一衰减,补充方法见附录 B, 色谱柱的排列参见附录C。气样中己烷(C₆) 和碳七加 (Ct) 的浓度按式(4)计算。
式中: y(C,)——气样中碳数为 n的组分的摩尔分数,%; y(C₅)— 气样中异戊烷与正戊烷摩尔分数之和,%; A(C,)——气样中碳数为n 的组分的峰面积; A(Cs)—— 气样中异戊烷和正戊烷的峰面积之和,A(C,)和A(C;) 用相同的单位表示。 M(Cs)——戊烷的相对分子质量,取值为72; M(C,)——碳数为n 的组分的相对分子质量,对于C₆, 取值为86,对于C+, 为平均相对分子质量。 如果异戊烷和正戊烷的浓度已通过较小的进样量单独进行了测定,那么就不需重新测定。 7.2.3 归一化 将每个组分的原始含量值乘以100,再除以所有组分原始含量值的总和,即为每个组分归一的摩尔 分数,所有组分原始含量值的总和与100.0%的差值不应超过1.0%,气样的计算示例见附录D。 8 精密度 用下列准则,判断测定结果是否可信。 8.1 重复性 由同一操作人员使用同一仪器,对同一气样重复分析获得的结果,如果连续两个测定结果的差值超 过了表5规定的数值,应视为可疑。 8.2 再现性 对同一气样由两个实验室提供的分析结果,如果差值超过了表5规定的数值,每个实验室的结果都 应视为可疑。 表5精密度 %
附 录 A (规范性附录) 干燥器的制备和硫化氢的脱除 A.1 干燥器的制备 将粒状的五氧化二磷或高氯酸镁装入直径10mm,长100mm 的玻璃管中,装填时注意安全并遵守 有关的操作规程。当干燥剂约有一半失效时,需更换。 A.2 硫化氢的脱除 A.2.1 当气样中的硫化氢质量分数大于300×10-*时,取样或进样时在取样瓶前连接一根装有氢氧化 钠吸收剂(碱石棉)的不锈钢管子,以脱除硫化氢。此过程也将二氧化碳脱除,这样获得的分析结果是无 酸气基的结果。 A.2.2 将一根浸溃了硫酸铜的浮石管连接在色谱仪和干燥管的上游,也可脱除巯化氢。此过程适用 于硫化氢含量少的气样,对二氧化碳影响极小。
附 录 B (规范性附录) 补充方法 B.1 分析丙烷和更重组分 B.1.1 使用分离丙烷、异丁烷、正丁烷、异戊烷、正戊烷、已烷及更重组分的色谱柱进行测定,此测定不 考虑乙烷和更轻组分的分离。 B.1.2 使用一根长5m 的BMEE [双-2-(2-甲氧基乙氧基)乙基醚]色谱柱,柱温30℃,或合适长度的其 他分配柱。用5 min分离丙烷到正戊烷之间的各组分,进样1 mL~5mL,在正戊烷分离后反吹。按同 样方法获得标准气相应的响应,用与全分析相同的方法进行计算。 B.2 分析乙烷和更重组分 B.2.1 可用单独的一根分配柱,进样1 mL~5mL,测定乙烷和更重组分。 B.2.2 进样后,在正戊烷分离后反吹,按同样方法获得标准气相应的响应,用与全分析相同的方法进 行乙烷和更重组分含量的计算。甲烷和更轻组分的总含量,可用100与已测定组分含量总和之差来 表示。 B.3 分析己烷和更重组分 B.3.1 可用一根短的分配柱单独分离己烷和更重组分,以获得反吹馏分更详细的组成分类资料,这些 资料提供定性数据,用于计算这些馏分的物理性质,如计算平均相对分子质量。 B.3.2 图B.1 是一根长2m 的BMEE 柱用20min 分离组分的色谱图。测定时,进样5mL, 在正庚烷 分离后反吹。将正戊烷之后分离的所有峰的含量进行归一化,每个峰的相对含量 x; 按式(B. 1) 计算:
… … … … … … …(B. 1)式中: A. i组分的峰面积,i可以是己烷Ca、庚 烷C, 或辛烷及更重组分C₈ M i组分的相对分子质量或平均相对分子质量,辛烷及更重组分(Ct) 的平均相对分子质量可使 用120。
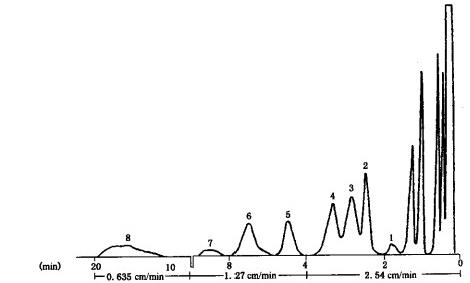
1——2,2-二甲基丁烷; 2——2-甲基戊烷和2,3-二甲基丁烷; 3-—3-甲基戊烷; 4—-正己烷; 5—— 甲基环戊烷; 6—环己烧,3-甲基己烷和2-甲基已烷; 7-—正庚烷; 8——辛烷及更重组分。 图 B.1 己烷和更重组分的典型色谱图 附 录 C (资料性附录) 色谱柱的排列 对于已烷及更重组分的测定,图C1 表示了一种通过选择阀的转动,能快速而容易地切换色谱柱的 排列方式。在这种排列方式中,有两类色谱柱, 一根吸附柱和两根分配柱。两根一长一短的分配柱,既 可单独使用,也可串联使用,这样就提供了具有灵活性的2种长度的分配柱。在图C1 中,阀1和阀2之 间的连接应尽可能短(如实用20 mm), 以便当两根分配柱串联使用时,使柱间死体积降到最小。如所 有色谱柱在相同的柱温下操作,则可使色谱柱所需的稳定时间变得最短。
1—— 阀1; 2--- 阀2; 3 — 阀 3 ; 4—— 阀4; 5——载气出口; 6 — 载气入口; 7 — 吸附柱; 8——短分配柱; 9——长分配柱。 图 C.1 三根色谱柱连用的排列方式 附 录 D (资料性附录) 计 算 示 例 表D.1 天然气组成分析计算示例
附 录 E (资料性附录) 常见误差和预防措施
E.1 己烷和更重组分含量变化 在天然气中,已烷和更重组分在处理和进样时易变化,从而使分析值出现严重偏差,偏高或偏低。 在许多情况下,进样系统的吹扫过程中,由于重组分在定量管中聚集,从而发生浓缩。如果在进样系统 发生油膜积累或气样中重组分含量越高,这类问题也就越严重。当气样中已烷和更重组分含量大于戊 烷含量时,不能把具有表面效应的小直径管用在进样系统。 应准备一个含有已烷和更重组分的气样,定期在仪器上检查已烷和更重组分的重复性。当发现这 些重组分的峰增大时,可采用以下措施使这类污染降到最小。如:用惰性气体吹扫、加热、使用真空系统 或用丙酮清洗定量管。 E.2 酸气含量的变化 气样中二氧化碳和硫化氢的含量在取样和处理的过程中易变化。由于水选择吸收酸气,所以需使 用干燥的样品瓶、接头和导管。 E.3 气样的露点 气样中产生凝析物会使气样不具代表性。所有气样应保持在露点之上。如果气样被冷却到露点以 下,使用前需在高于露点10℃或更高温度下加热几小时。如果露点是未知的,应把气样加热到取样 温度。 E.4 进样系统 为便于吹扫,进样系统的连接管线应尽可能短,干燥器也应尽可能小。 E.5 进样量的重复性 E.5.1 进样定量管出口压力的改变会影响进样量的重复性。 E.5.2 气样和标准气中的相应组分必须在相同的载气流动方向进行测定。 E.5.3 进样系统前连接的干燥器应处于良好的工作状态。 E.5.4 色谱柱应处于洁净状态。这样,载气无论在正反方向流动,基线均迅速达到平稳。 E.5.5 转动反吹阀时,在柱子的末端引起压力反向从而干扰载气流,载气应迅速恢复到原来的流量, 基线应恢复到原有的水平。否则,可能由于系统中载气泄漏,流量调节器发生故障,或气路不平衡。 E.6 标准气 标准气应在15℃或高于露点的温度下保存。如果标准气在低温下放置,使用前,气瓶应加热几小 时。如果对异戊烷和正戊烷的含量有怀疑,应用纯组分检查。 E.7 测量 基线和峰的顶部应清晰,以便测量峰高。峰面积必须用同一种方法测量,测量时可用面积仪、几何 作图或其他方法,但不同方法不得混杂使用。 E.8 其他 E.8.1 载气中的水气干扰测定,可在仪器载气人口装一根长1 m, 直 径 6mm, 填有0 .63 mm~ 0.28 mm(30 目~60目)分子筛的管子。 E.8.2 定期用肥皂水或检漏液对载气流动系统进行检漏。 E.8.3 如果衰减器出现接触不良,应清洗。 E.8.4 如果出现平头峰或小峰被隐含的情况,可能是记录仪的量程或增益使用不当,调节后仍不能纠 正,则需检查记录仪的电器部分。 |
||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||